
Sindrom DiGeorge (22q11.2 Deletion Syndrome): Mengenal Kelainan Genetik Multisistem yang Sering Terlewat
Seorang bayi laki-laki lahir cukup bulan di sebuah rumah sakit daerah dengan keluhan sesak napas dan bibir kebiruan sesaat setelah lahir. Ekokardiografi menunjukkan tetralogy of Fallot, kelainan jantung bawaan sianotik yang cukup sering ditemui. Bayi menjalani operasi jantung dan pulih. Namun tiga bulan kemudian ia kembali dirawat karena kejang—pemeriksaan darah menunjukkan kadar kalsium yang sangat rendah. Beberapa bulan berikutnya, ia berulang kali mengalami infeksi paru dan telinga. Baru ketika seorang dokter anak memperhatikan wajahnya yang khas—mata sipit dengan lipatan kelopak, hidung berbentuk bulat di ujung, dan dagu kecil—kecurigaan mengarah pada satu diagnosis yang menyatukan semua kepingan ini: sindrom delesi 22q11.2, yang lebih dikenal sebagai sindrom DiGeorge.
Kisah semacam ini bukan hal yang jarang. Sindrom ini kerap “menyamar” sebagai penyakit jantung bawaan biasa, hipokalsemia idiopatik, atau anak yang “gampang sakit”, sehingga diagnosis definitifnya sering tertunda bertahun-tahun—bahkan seumur hidup pada sebagian penyandang dewasa.
Apa Itu Sindrom DiGeorge?
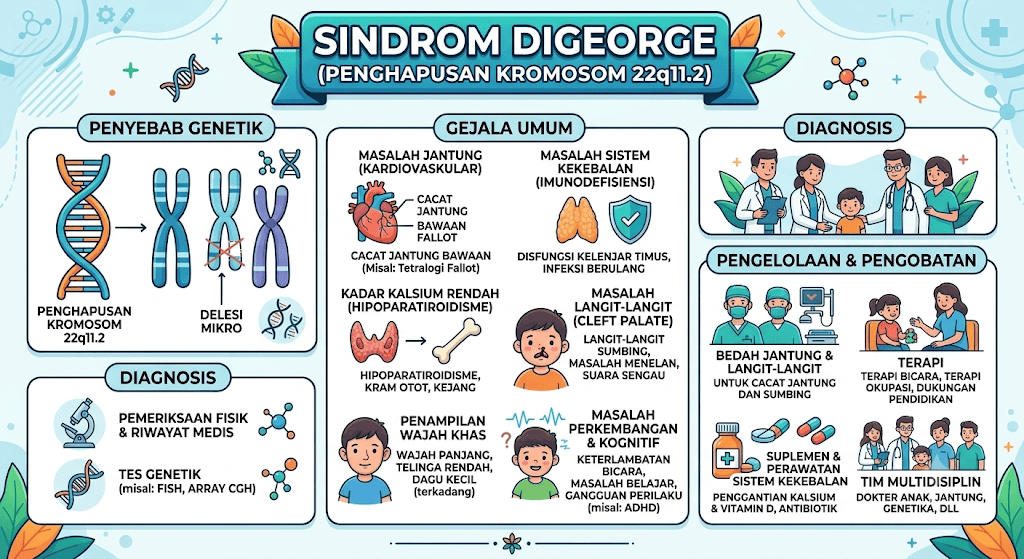
Sindrom DiGeorge, atau 22q11.2 deletion syndrome (22q11.2DS), adalah kelainan genetik yang terjadi akibat hilangnya sebagian kecil materi genetik (microdeletion) pada lengan panjang kromosom 22, tepatnya di pita 22q11.2. Kondisi ini merupakan sindrom delesi mikro yang paling umum ditemukan pada manusia, dengan perkiraan prevalensi 1 dari 2.148 kelahiran hidup (4,7 per 10.000) berdasarkan studi skrining bayi baru lahir berbasis populasi. Angka ini jauh lebih tinggi dari perkiraan lama yang sering dikutip, yaitu sekitar 1 dari 4.000 kelahiran—perbedaan yang mencerminkan makin baiknya teknologi deteksi genetik, bukan peningkatan insidensi sesungguhnya.
Nama “sindrom DiGeorge” sendiri sebenarnya mulai ditinggalkan dalam literatur terkini. Kondisi yang sebelumnya dikenal sebagai sindrom DiGeorge atau velo-cardio-facial syndrome kini disatukan di bawah istilah 22q11.2DS, karena kedua istilah lama tersebut hanya menggambarkan sebagian dari spektrum klinis yang jauh lebih luas.
Penyebab: Mengapa Sepotong Kromosom Bisa Berdampak Begitu Luas
Delesi pada 22q11.2 umumnya melibatkan sekitar 40–60 gen, termasuk gen TBX1 yang berperan penting dalam perkembangan struktur wajah, jantung, kelenjar timus, dan kelenjar paratiroid pada masa embrio. Hilangnya materi genetik di wilayah ini mengganggu perkembangan struktur yang berasal dari pharyngeal arch ketiga dan keempat—penjelasan mengapa satu kelainan kromosom dapat memunculkan gejala di begitu banyak organ sekaligus.
Hampir 90% kasus terjadi secara de novo, artinya delesi muncul spontan pada saat pembuahan tanpa diwariskan dari orang tua. Sisanya diturunkan secara autosomal dominan, sehingga bila satu orang tua terdiagnosis, risiko penurunan ke anak berikutnya mencapai 50%—informasi penting untuk konseling genetik keluarga.
Manifestasi Klinis: Akronim CATCH-22 dan Lebih Jauh dari Itu
Karena luasnya spektrum gejala, klinisi lama menggunakan akronim CATCH-22 untuk mengingat pola klasiknya: Cardiac defect (kelainan jantung), Abnormal facies (wajah dismorfik), Thymic hypoplasia (hipoplasia timus), Cleft palate (sumbing langit-langit), dan Hypocalcemia (hipokalsemia akibat hipoparatiroidisme), dengan angka 22 merujuk pada kromosom yang terlibat. Istilah ini kini kurang disukai karena terkesan menyederhanakan kondisi yang sesungguhnya sangat heterogen, namun tetap bermanfaat sebagai kerangka mengingat di layanan primer.
Beberapa manifestasi utama:
Kelainan jantung bawaan. Penyakit jantung kongenital ditemukan pada sekitar 74% penyandang, terutama kelainan konotrunkal seperti tetralogi Fallot, gangguan arkus aorta, defek septum ventrikel, dan truncus arteriosus—kelompok kelainan yang sama yang menjadi fokus program skrining jantung bawaan kritis di Indonesia.
Imunodefisiensi. Hipoplasia atau aplasia kelenjar timus menyebabkan produksi limfosit T terganggu, membuat anak rentan infeksi berulang—mulai dari infeksi telinga dan saluran napas ringan hingga, pada kasus berat (complete DiGeorge), imunodefisiensi kombinasi yang mengancam nyawa dan memerlukan penanganan seperti transplantasi jaringan timus.
Hipoparatiroidisme dan hipokalsemia. Kadar kalsium rendah dapat muncul sejak periode neonatal (memicu kejang) atau baru bergejala di usia dewasa saat terjadi stres metabolik seperti kehamilan atau infeksi berat.
Gangguan perkembangan, belajar, dan kesehatan jiwa. Keterlambatan bicara, kesulitan belajar, ADHD, dan gangguan spektrum autisme cukup umum pada anak. Yang secara klinis penting bagi layanan kesehatan jiwa dewasa: delesi 22q11.2 dikaitkan dengan peningkatan risiko skizofrenia dan gangguan psikotik lain, menjadikannya salah satu faktor risiko genetik tunggal terkuat yang diketahui untuk skizofrenia.
Manifestasi lain yang kurang dikenal. Sebuah studi multisenter terbaru melibatkan 30 pasien 22q11DS dari sembilan pusat pediatri di berbagai negara menunjukkan bahwa artritis inflamasi kronis pada sindrom ini memiliki fenotipe agresif dan perjalanan penyakit yang berat serta memanjang, umumnya tanpa antibodi anti-CCP atau faktor reumatoid, dan jarang disertai uveitis—menegaskan bahwa artritis pada 22q11.2DS merupakan entitas klinis tersendiri yang berbeda dari artritis idiopatik juvenil klasik dan memerlukan pendekatan tata laksana yang disesuaikan.
Diagnosis
Kecurigaan klinis dibangun dari kombinasi gejala di atas, namun diagnosis definitif memerlukan konfirmasi genetik. Metode baku selama ini adalah fluorescence in situ hybridization (FISH), meski laboratorium modern kini lebih banyak beralih ke chromosomal microarray atau multiplex ligation-dependent probe amplification (MLPA) karena sensitivitas yang lebih tinggi terhadap delesi berukuran kecil (atypical deletion).
Tata Laksana: Pendekatan Multidisiplin Seumur Hidup
Tidak ada terapi kuratif untuk 22q11.2DS itu sendiri—tata laksana bersifat suportif dan diarahkan pada manifestasi yang muncul di tiap tahap kehidupan. Pedoman praktik klinis terbaru untuk anak dengan 22q11.2DS, yang disusun oleh 22q11.2 Society melalui tinjauan sistematis literatur 1992–2021 dan sintesis oleh pakar klinis dari sembilan negara meliputi 24 subspesialisasi, merekomendasikan pemantauan terjadwal mencakup kardiologi, imunologi, endokrin (kalsium dan fungsi paratiroid), pendengaran, perkembangan bicara-bahasa, serta kesehatan jiwa sejak usia dini. Pedoman serupa untuk populasi dewasa disusun melalui proses yang sama, mengingat 22q11.2DS tetap kerap tidak dikenali oleh tenaga kesehatan maupun masyarakat pada usia dewasa meski prevalensinya cukup tinggi, sehingga transisi layanan dari pediatri ke dewasa menjadi titik rawan yang perlu diantisipasi.
Pada aspek imunologi, pedoman internasional menekankan variasi luas dalam tata laksana imunologis pasien dengan kelainan perkembangan timus, termasuk terminologi status imun, kriteria pemberian vaksin hidup, dan frekuensi pemantauan yang perlu disesuaikan dengan derajat gangguan imun masing-masing individu—poin penting karena pemberian vaksin hidup (seperti campak-gondong-rubela) pada anak dengan defisiensi sel T berat dapat berbahaya dan memerlukan penilaian imunologis terlebih dahulu.
Konteks Indonesia: Antara Skrining Jantung Bawaan dan Kesenjangan Diagnosis Genetik
Di Indonesia, belum ada program skrining nasional yang secara spesifik menyasar 22q11.2DS. Namun, beberapa inisiatif yang sudah berjalan berpotensi menjadi pintu masuk deteksi dini secara tidak langsung. Kementerian Kesehatan RI telah mewajibkan skrining penyakit jantung bawaan kritis pada bayi baru lahir usia lebih dari 24–48 jam (atau kurang dari 24 jam bila bayi dipulangkan lebih cepat), dilakukan di fasilitas kesehatan negeri maupun swasta oleh tenaga kesehatan terlatih. Urgensi program ini didasari data bahwa sekitar 80% bayi yang meninggal pada enam hari pertama kehidupan disebabkan oleh kelainan kongenital, dengan penyakit jantung bawaan sebagai kontributor utama, dan berdasarkan Profil Kesehatan Indonesia 2022, sekitar 5% dari 18.281 kematian neonatal disebabkan oleh kelainan bawaan. Karena mayoritas bayi dengan 22q11.2DS lahir dengan kelainan jantung konotrunkal, jalur skrining ini secara tidak langsung berpotensi menangkap sebagian kasus—asalkan klinisi cukup waspada untuk mencurigai sindrom genetik yang mendasari saat menemukan pola kelainan jantung tertentu disertai ciri wajah khas atau hipokalsemia neonatal.
Sayangnya, cakupan skrining bayi baru lahir secara keseluruhan di Indonesia masih rendah. Pada tahun 2022, hanya sekitar 2,3% bayi yang lahir di Indonesia mendapatkan skrining bayi baru lahir. Kewajiban skrining hipotiroid kongenital sebagai syarat klaim biaya persalinan BPJS pada 2023 berhasil mendorong cakupan hingga 1,2 juta bayi (sekitar 28% dari seluruh kelahiran nasional) pada akhir tahun yang sama, dan Indonesia saat ini tengah mengembangkan kapasitas laboratorium untuk perluasan skrining ke kondisi lain termasuk penyakit jantung bawaan. Namun, pemeriksaan genetik konfirmatif seperti FISH atau microarray untuk 22q11.2DS sendiri umumnya hanya tersedia di laboratorium rujukan besar dan belum masuk dalam skema pembiayaan JKN/BPJS Kesehatan untuk indikasi ini, sehingga akses diagnosis pasti masih sangat bergantung pada kemampuan finansial keluarga atau rujukan ke pusat genetika klinik.
Bagi fasilitas kesehatan tingkat pertama (FKTP) dan rumah sakit daerah, implikasi praktisnya adalah: setiap bayi dengan kelainan jantung konotrunkal, riwayat hipokalsemia neonatal tanpa sebab jelas, atau infeksi berulang disertai ciri dismorfik wajah, sebaiknya dipertimbangkan untuk dirujuk ke layanan genetika klinik atau spesialis anak subspesialis imunologi-alergi untuk evaluasi lebih lanjut, alih-alih hanya menatalaksana tiap gejala secara terpisah.
Prognosis
Prognosis sangat bervariasi tergantung beratnya kelainan jantung dan derajat gangguan imun saat lahir. Dengan tata laksana kardiologi dan imunologi modern, harapan hidup jangka panjang telah membaik signifikan dibanding beberapa dekade lalu, meski morbiditas seumur hidup—mulai dari gangguan belajar hingga risiko gangguan jiwa di usia dewasa—tetap memerlukan pemantauan berkelanjutan lintas disiplin.
Catatan Transparansi
Artikel ini disusun dari pedoman praktik klinis internasional terbaru (22q11.2 Society, American Academy of Pediatrics, dan konsensus imunologi J Clin Immunol) sebagai rujukan utama untuk aspek klinis dan tata laksana. Data epidemiologi global menggunakan estimasi berbasis skrining bayi baru lahir populasi Barat; belum tersedia data prevalensi atau insidensi 22q11.2DS berskala nasional untuk Indonesia, sehingga kondisi ini kemungkinan besar mengalami underdiagnosis signifikan akibat terbatasnya akses pemeriksaan genetik konfirmatif di banyak wilayah. Data terkait skrining bayi baru lahir dan penyakit jantung bawaan di Indonesia bersifat umum (tidak spesifik untuk 22q11.2DS) dan digunakan sebagai konteks sistem kesehatan, bukan sebagai data epidemiologi sindrom ini secara langsung. Pembaca dengan kekhawatiran klinis spesifik disarankan berkonsultasi dengan dokter spesialis anak, genetika klinik, atau imunologi-alergi.
Referensi
American Academy of Pediatrics. (2025). Health supervision for children with 22q11.2 deletion syndrome: Clinical report. Pediatrics, 156(2), e2025072717. https://publications.aap.org/pediatrics/article/156/2/e2025072717/202658
Boot, E., Óskarsdóttir, S., Loo, J. C. Y., et al. (2023). Updated clinical practice recommendations for managing adults with 22q11.2 deletion syndrome. Genetics in Medicine, 25(3), 100344. https://www.gimjournal.org/article/S1098-3600(22)01028-0/fulltext
Ikatan Dokter Anak Indonesia. (2021, Desember 15). Deteksi dini penyakit jantung bawaan pada bayi baru lahir, IDAI serukan cek saturasi. VOA Indonesia. https://www.voaindonesia.com/a/deteksi-dini-penyakit-jantung-bawaan-pada-bayi-baru-lahir-idai-serukan-cek-saturasi-/6355366.html
Kementerian Kesehatan Republik Indonesia. (2025). Skrining penyakit jantung bawaan kritis (PJB kritis). Ayo Sehat Kemkes. https://ayosehat.kemkes.go.id/skrining-penyakit-jantung-bawaan-kritis-pjb-kritis
Liebling, E., Freychet, C., Guarnieri, V., Jelusic, M., Antón López, J., Kallinich, T., Montin, D., McCann, L. J., Bader-Meunier, B., Crowley, T. B., Lemelle, I., McDonald-McGinn, D., Serrano, M., Stephan, J. L., Azzari, C., Simonini, G., & Giani, T. (2025). Chronic inflammatory arthritis in 22q11.2 deletion (DiGeorge) syndrome: A multicentric study. Orphanet Journal of Rare Diseases. https://doi.org/10.1186/s13023-025-04088-2
Mustillo, P. J., Sullivan, K. E., Chinn, I. K., Notarangelo, L. D., Haddad, E., Davies, E. G., de la Morena, M. T., Hartog, N., Yu, J. E., Hernandez-Trujillo, V. P., Ip, W., Franco, J., Gambineri, E., Hickey, S. E., Varga, E., & Markert, M. L. (2023). Clinical practice guidelines for the immunological management of chromosome 22q11.2 deletion syndrome and other defects in thymic development. Journal of Clinical Immunology, 43(2), 247–270. https://www.ncbi.nlm.nih.gov/pmc/articles/PMC9892161/
22q11.2 Society. (2023). Updated clinical practice recommendations for managing children with 22q11.2 deletion syndrome. Genetics in Medicine, 25(3), 100343. https://www.gimjournal.org/article/S1098-3600(22)01018-8/fulltext
Universitas Airlangga. (2025). Perkembangan skrining bayi baru lahir di Indonesia. https://unair.ac.id/selamatkan-generasi-sejak-dini-perkembangan-skrining-bayi-baru-lahir-di-indonesia/


Tinggalkan Balasan